Critères ECG
- Mesurer le QT du début du complexe QRS jusqu'à la fin de l'onde T (retour à la ligne isoélectrique) ; analyser plusieurs dérivations et retenir celle qui permet la mesure la plus fiable, souvent le QT le plus long, en évitant les dérivations présentant une onde U marquée ou une fusion T–U.
- Mesurer l'intervalle RR sur le même cycle (en cas d'arythmie sinusale, faire la moyenne sur plusieurs cycles).
- Calculer le QTc selon la formule de Bazett : QTc = QT / √RR (RR en secondes) ; en cas de tachycardie ou de bradycardie, les formules de Fridericia ou de Framingham sont préférables, mais elles comportent également des limites.
- Un QTc ≥ 480 ms sur des ECG répétés ou un score diagnostique de Schwartz ≥ 3,5 rend le diagnostic de LQTS hautement probable en l'absence de causes secondaires.
- Un QTc de 460 à 479 ms sur des ECG répétés attribue 2 points selon le score de Schwartz ; le score total est obtenu en tenant compte des circonstances de la syncope (inexpliquée = 1 point, à l'effort / au stress = 2 points) et d'autres critères (morphologie de l'onde T, antécédents familiaux, bradycardie) — seule la somme des points détermine la probabilité du diagnostic.
- Un QTc > 450 ms chez l'homme et > 460 ms (voire jusqu'à 470 ms selon certaines recommandations) chez la femme constitue la limite supérieure de la normale ou une valeur limite, et non un critère diagnostique ; cela nécessite une nouvelle mesure et l'élimination de causes acquises.
- Évaluer la morphologie de l'onde T : onde T large, bifide, crénelée en V2–V4 (typique du LQT2), début tardif de l'onde T (LQT3).
- Éliminer les causes secondaires : anomalies ioniques, médicaments, bradycardie, hypothermie avant de poser le diagnostic de LQTS congénital ; garder à l'esprit qu'en cas de bradycardie, le QTc peut être faussement bas.
Aspect à l'ECG
Le principal signe est l'allongement de l'intervalle QT par rapport à la fréquence cardiaque, c'est-à-dire l'allongement du QTc. La valeur absolue du QT ne doit pas être mesurée indépendamment du RR : en cas de tachycardie, le QT est physiologiquement plus court, et en cas de bradycardie, il est plus long.
Le QT se mesure du début de l'onde Q (ou R en l'absence de Q) jusqu'à la fin de l'onde T, c'est-à-dire le point où la courbe de l'onde T revient à la ligne isoélectrique. Le QT est évalué dans plusieurs dérivations : on se réfère le plus souvent à DII ou V5–V6, mais pour le calcul, on choisit la dérivation présentant l'onde T la plus nette et généralement la plus longue mesurable, en évitant les dérivations avec une onde U prononcée ou une fusion T–U, car des différences entre dérivations peuvent masquer l'allongement maximal. En présence d'une onde U marquée fusionnant avec l'onde T, la fin de l'onde T est déterminée par la tangente à la pente la plus raide de la dernière partie de l'onde T jusqu'à son intersection avec la ligne isoélectrique.
La morphologie de l'onde T oriente souvent vers le type génétique :
| Type de LQTS | Morphologie typique de l'onde T | Déclencheur des événements |
|---|---|---|
| LQT1 | Onde T large et aplatie | effort physique, natation |
| LQT2 | Onde T de basse amplitude, bifide, crénelée (notamment en V2–V4) | Bruit soudain, émotions, période du postpartum |
| LQT3 | Début tardif de l'onde T après un segment ST isoélectrique prolongé | sommeil, repos, bradycardie |
On peut observer une onde U d'amplitude marquée, une alternance de l'onde T (electrical T-wave alternans) en cas de risque élevé d'arythmie, ainsi qu'une bradycardie sinusale relative à l'âge. Le QRS est généralement normal. Lors d'une crise, on observe une tachycardie ventriculaire polymorphe en torsades de pointes, caractérisée par une « torsion » de l'axe des complexes alourdie autour de la ligne isoélectrique. Le déclenchement dépendant d'une pause (début après une pause, par exemple après une extrasystole) est typique de l'allongement acquis du QT, mais il s'observe également dans le LQTS congénital, en particulier dans les types LQT2 et LQT3, et ne permet donc pas à lui seul de différencier de manière fiable la forme acquise de la forme congénitale.
ECG réels : 8 exemples
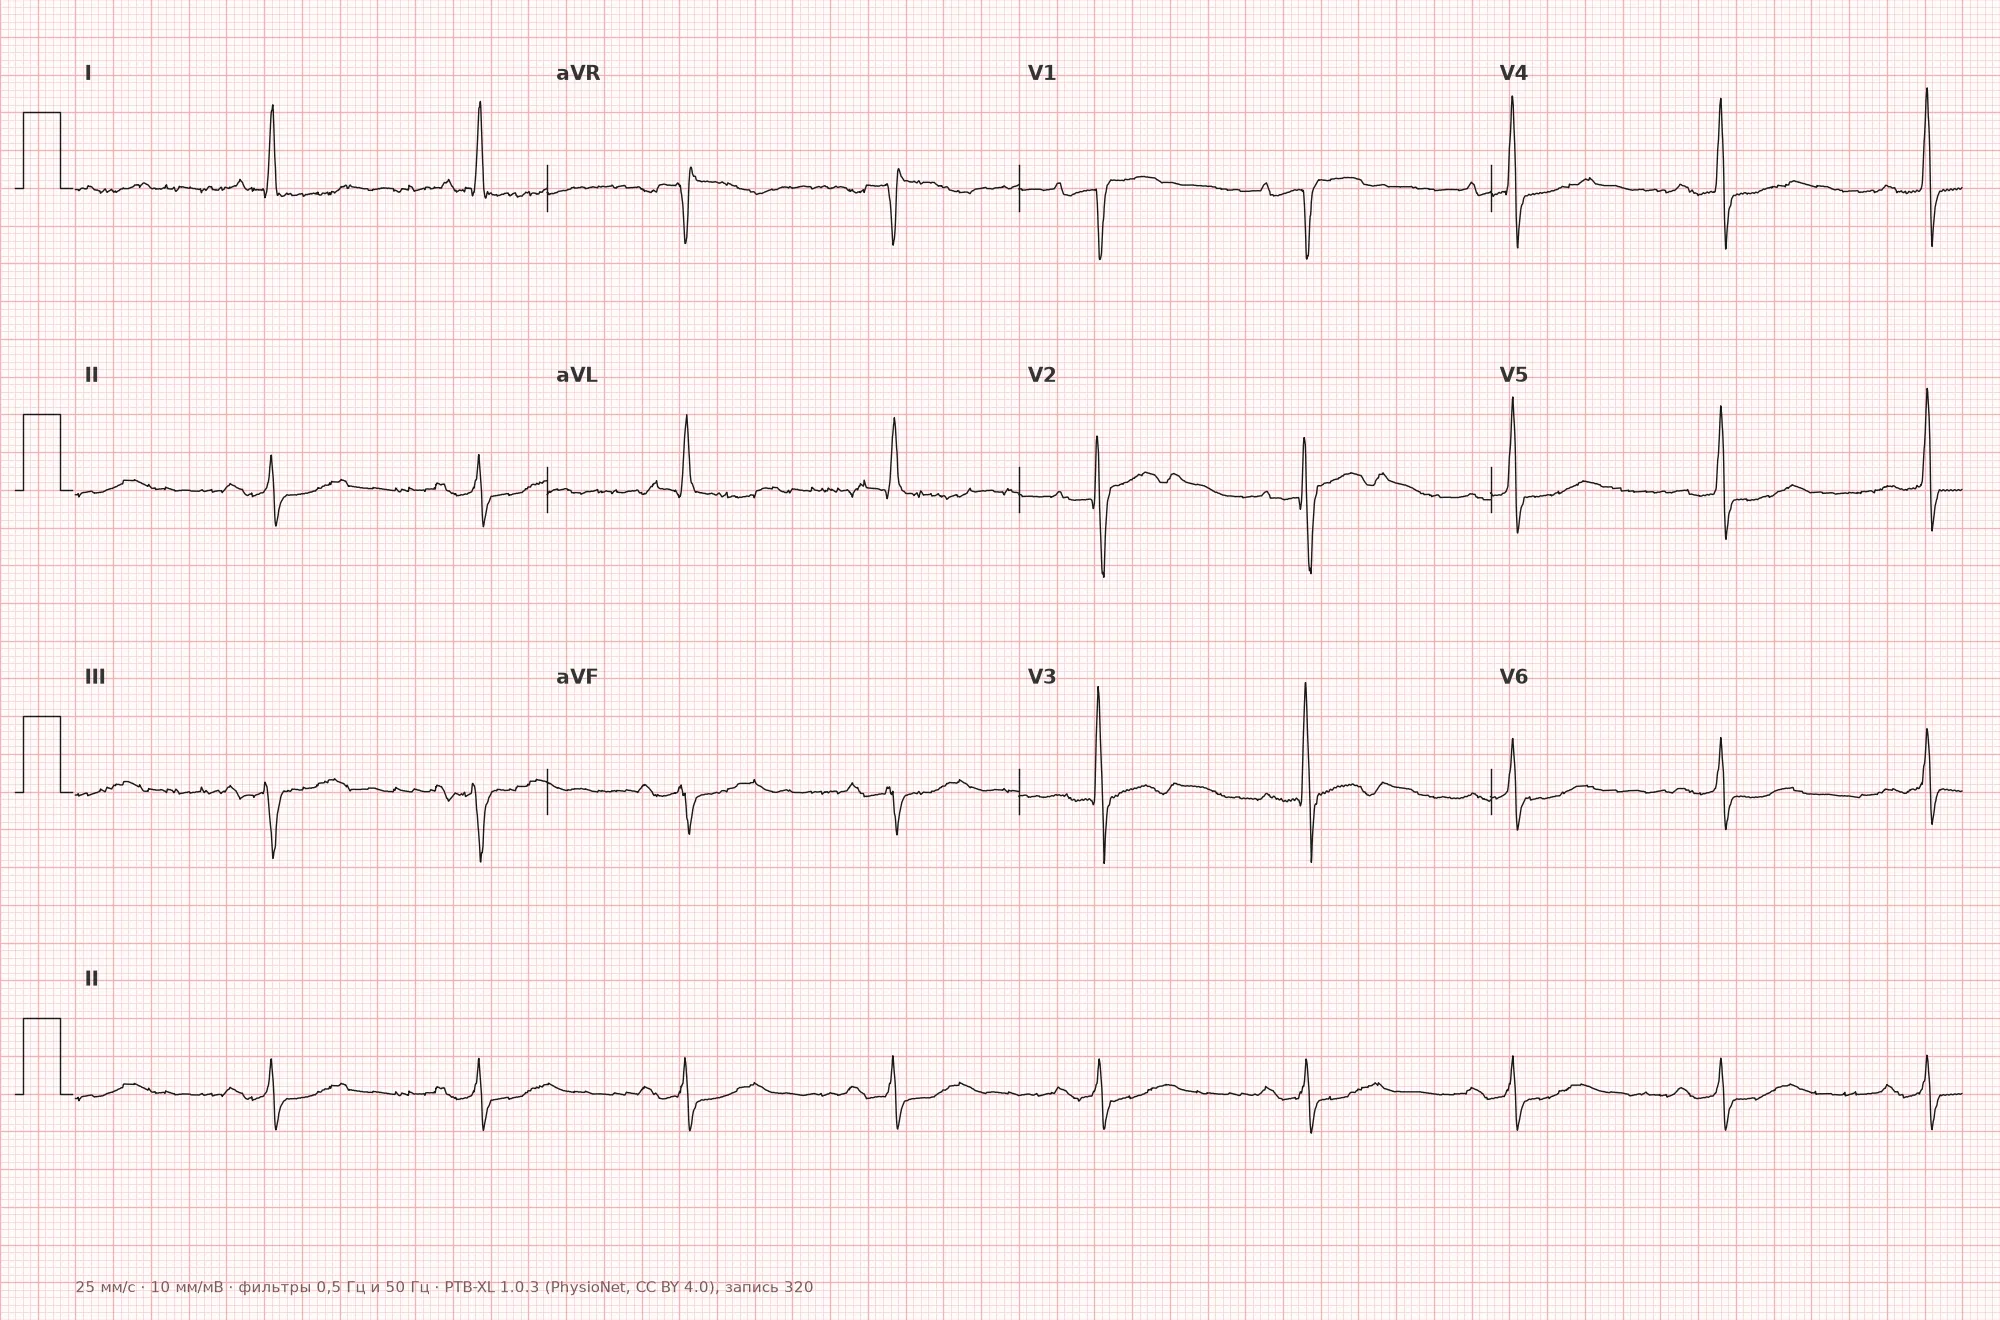
ECG tiré de la base de données publique PTB-XL (Wagner P. et al., Scientific Data, 2020; PhysioNet), licence CC BY 4.0. Tracé édité par WhiteCoat Pro.
Mécanisme
Le LQTS congénital résulte de mutations des gènes codant pour les canaux ioniques des cardiomyocytes, altérant l'équilibre des courants entrants et sortants pendant les phases 2 et 3 du potentiel d'action. Dans le LQT1 et le LQT2, la fonction des canaux potassiques (respectivement IKs et IKr) est réduite, ce qui ralentit la repolarisation. Dans le LQT3, une mutation du gène SCN5A entraîne un courant sodique entrant tardif excessif, prolongeant ainsi la phase de plateau.
L'allongement du potentiel d'action favorise la survenue de post-dépolarisations précoces (early afterdepolarizations) et d'une activité ventriculaire déclenchée. L'hétérogénéité spatiale (dispersion) de la repolarisation entre les couches myocardiques et les cellules adjacentes accroît la vulnérabilité électrique des ventricules et peut entretenir une tachycardie ventriculaire polymorphe en torsades de pointes, qui peut cesser spontanément ou dégénérer en fibrillation ventriculaire.
Causes
- Formes congénitales (canopathies) : syndrome de Romano-Ward (autosomique dominant, isolé) ; syndrome de Jervell et Lange-Nielsen (autosomique récessif, associé à une surdité congénitale) ; les gènes LQT1 à LQT3 sont connus, de même que des formes plus rares.
- Formes acquises : certains médicaments allongeant l'intervalle QT (antiarythmiques de classe IA et III, certains antipsychotiques, macrolides, certains antidépresseurs et autres agents — le risque dépend du médicament spécifique, de la dose et des interactions ; il est recommandé de consulter la liste actualisée des médicaments à risque pour le QT).
- Troubles électrolytiques : hypokaliémie, hypomagnésémie, hypocalcémie
- Bradycardie sévère, bloc auriculo-ventriculaire de haut degré.
- Hypothyroïdie
- Ischémie aiguë, infarctus du myocarde, myocardite.
- Pathologie intracrânienne (hémorragie sous-arachnoïdienne).
- Dénutrition, anorexie, carence électrolytique liée aux régimes ou à l'abus d'alcool.
Les facteurs acquis (médicaments, désordres électrolytiques, bradycardie) peuvent non seulement provoquer un allongement isolé du QT, mais aussi démasquer une canalopathie congénitale latente ; leur présence n'exclut donc pas une prédisposition génétique.
Diagnostics différentiels
- Syndrome du QT court — anomalie inverse ; un QTc ≤ 330 ms est diagnostiquement probant, tandis qu'un QTc de 331 à 360 ms est suspect ou ne conforte le diagnostic qu'en présence de critères additionnels (symptômes, antécédents familiaux, génétique).
- Onde U normale sans allongement de l'onde T — inclure l'onde U dans la mesure du QT conduit à une erreur d'allongement artificiel de l'intervalle.
- Bradycardie et correction du QT — en cas de bradycardie, le QT absolu est physiologiquement long, mais la formule de Bazett sous-estime généralement le QTc à basse fréquence cardiaque. Par conséquent, un QTc formellement « normal » n'exclut pas un LQTS congénital ; il est nécessaire d'analyser plusieurs complexes consécutifs, d'utiliser avec prudence les formules de Fridericia ou de Framingham, et de prendre en compte la clinique, la morphologie de l'onde T ainsi que les antécédents familiaux.
- Allongement acquis du QT (médicaments, anomalies électrolytiques, bradycardie) — se distingue par l'anamnèse et la réversibilité après correction de la cause. Cependant, l'absence d'antécédents familiaux n'exclut pas une forme congénitale, et un facteur déclenchant acquis peut simplement révéler une prédisposition génétique sous-jacente.
- Syndrome de Brugada — mécanisme et morphologie du segment ST différents en V1–V3, non directement liés à la durée du QT, mais ces deux entités appartiennent aux canalopathies et peuvent être associées.
Valeur clinique et prise en charge
Le LQTS fait courir le risque de survenue de torsades de pointes pouvant dégénérer en fibrillation ventriculaire, se manifestant par une syncope, des convulsions (souvent confondues à tort avec de l'épilepsie) ou une mort subite cardiaque, fréquemment lors d'un effort physique ou émotionnel (LQT1, LQT2) ou pendant le sommeil (LQT3).
Au stade de l'ECG, le médecin doit : confirmer l'allongement du QTc sur des tracés répétés, évaluer la morphologie de l'onde T, calculer le score de risque de Schwartz en tenant compte de l'anamnèse (syncope, antécédents familiaux de mort subite, surdité), recueillir l'historique médicamenteux et vérifier les électrolytes. En cas de suspicion de forme congénitale, orienter le patient vers une consultation de génétique et d'arythmologie, et dépister les apparentés au premier degré ; un résultat génétique négatif n'exclut pas le diagnostic clinique.
En présence de torsades de pointes : arrêter immédiatement les médicaments allongeant le QT, administrer du magnésium par voie intraveineuse quel que soit son taux initial, corriger activement la kaliémie pour l'amener à un niveau haut-normal (généralement autour de 4,5–5,0 mmol/l) et ne pas se limiter à la correction d'une hypokaliémie sévère. En cas de tachycardie ventriculaire polymorphe soutenue et persistante où la synchronisation est impossible, réaliser immédiatement un choc électrique externe non synchronisé, sans attendre de signe manifeste d'instabilité hémodynamique ; en cas de transition vers une fibrillation ventriculaire, défibriller. Pour les formes récurrentes, principalement acquises, envisager une accélération du rythme cardiaque (entraînement électrosystolique temporaire ou perfusion d'isoprénaline augmentant la FC) afin de raccourcir l'intervalle QT, en complément du magnésium et de l'arrêt des médicaments en cause. La gestion ultérieure du risque dans la forme congénitale (bêtabloquants, implantation d'un défibrillateur automatique, et dans certains cas, sympathectomie gauche) relève des recommandations spécialisées sur les arythmies ventriculaires et la prévention de la mort subite.
Erreurs fréquentes lors de l'interprétation
- Mesure du QT absolu sans correction de la fréquence cardiaque — conduit à un sous-diagnostic ou à un surdiagnostic.
- Inclusion de l'onde U dans la mesure du QT, en particulier en cas de bradycardie.
- Utilisation de la formule de Bazett en cas de tachycardie ou de bradycardie prononcée sans tenir compte de ses limites connues (surestimation en cas de tachycardie, sous-estimation en cas de bradycardie)
- Diagnostic du LQTS sur un seul tracé sans mesures répétées et sans tenir compte des causes réversibles
- Ignorer la morphologie de l'onde T, qui aide à suspecter le type génétique et le déclencheur responsable
1. Quelle dérivation est préférable pour mesurer l'intervalle QT ?
Le QT est évalué dans plusieurs dérivations et l'on choisit celle où l'onde T est clairement visible et la mesure fiable (souvent II ou V5–V6), en évitant la fusion avec l'onde U.
2. Quel mécanisme est à l'origine du LQT3 ?
Dans le LQT3, la mutation de SCN5A entraîne un courant sodique entrant tardif excessif, ce qui prolonge la phase de plateau du potentiel d'action.
3. Quelle arythmie est la plus caractéristique du syndrome du QT long ?
L'allongement de la repolarisation et les post-dépolarisations précoces créent le substrat propice à la tachycardie ventriculaire polymorphe de type torsades de pointes.
Foire aux questions
Quel QTc est considéré comme formellement pathologique ?
Un QTc ≥480 ms sur des tracés répétés ou un score diagnostique de Schwartz ≥3,5 étayent le diagnostic de LQTS en l'absence de causes secondaires. Des valeurs de 460 à 479 ms n'apportent à elles seules qu'une partie des points du score — le diagnostic dépend de la somme avec d'autres signes (circonstances de la syncope, morphologie de l'onde T, antécédents). Des valeurs de 450 à 459 ms chez l'homme et de 450 à 469 ms chez la femme sont limites et nécessitent d'exclure des causes acquises, et ne constituent pas un critère diagnostique autonome.
Quelles sont les différences de seuils de QTc entre les hommes et les femmes ?
Dans la plupart des recommandations, la limite supérieure de la norme du QTc est de 450 ms chez l'homme et de 460 ms chez la femme, certaines sources indiquant jusqu'à 470 ms pour les femmes. Ce sont des valeurs de référence et non des critères diagnostiques : les dépasser est une raison pour refaire la mesure et rechercher une cause, et non le diagnostic de LQTS en soi.
Un QT long est-il dangereux en l'absence de symptômes ?
Oui, le risque de torsades de pointes et de mort subite existe même en l'absence de symptômes, en particulier en cas d'allongement prononcé du QTc et d'antécédents familiaux chargés. Le portage asymptomatique d'une mutation n'exclut pas des événements futurs, c'est pourquoi un suivi par un rythmologue est indiqué chez ces patients.
Comment différencier un LQTS congénital d'un allongement acquis du QT ?
L'allongement acquis est généralement lié à un médicament spécifique, à un trouble ionique ou à une bradycardie, et il est réversible après la correction de la cause. La forme congénitale se manifeste plus souvent par un allongement persistant du QT, des antécédents familiaux de syncope ou de mort subite, ainsi que par des déclencheurs spécifiques (effort, bruit, sommeil), mais l'absence d'antécédents familiaux ne l'exclut pas. Un test génétique peut confirmer l'étiologie et permet de réaliser un dépistage en cascade chez les apparentés, mais un résultat négatif n'exclut pas le diagnostic clinique de LQTS.
Quelle formule de correction du QT est la plus précise : Bazett ou Fridericia ?
La formule de Bazett (QT/√RR) est la plus répandue, mais elle surestime le QTc en cas de tachycardie et le sous-estime en cas de bradycardie, en particulier prononcée. Les formules de Fridericia (racine cubique de RR) et de Framingham sont considérées comme plus précises dans ces plages de fréquence cardiaque, mais elles ont aussi leurs limites ; par conséquent, en cas de bradycardie, un QTc normal n'exclut pas un LQTS congénital et nécessite l'évaluation de plusieurs complexes et des données cliniques.
Cours d'ECG
De l'initiation à l'infarctus — pour décoder n'importe quel tracé selon une méthode rigoureuse.
- Leçons vidéo et théorie pour chaque sujet
- Cas pratiques du simulateur sous chaque leçon
- Simulateur ECG sans limite journalière
- Guide pratique « Tous les ECG en 25 minutes »
Simulateur de tracés
ECG, imagerie, histologie, anatomopathologie, pharmacologie — des milliers de cartes mémoire commentées.
- De vrais tracés, pas des schémas de manuels
- Réponse et corrections immédiates
- Séries et suivi de progression dans votre espace personnel
Termes associés
À lire aussi dans la section « Canalopathies et cardiomyopathies »
Sources
- Surawicz B., Knilans T. Chou's Electrocardiography in Clinical Practice
- Goldberger A. Clinical Electrocardiography: A Simplified Approach
- Orlov V.N. Guide d'électrocardiographie
- Recommandations AHA/ACCF/HRS pour la standardisation de l'ECG, 2009
Matériel pédagogique destiné aux étudiants en médecine et aux médecins. Ne remplace pas les recommandations cliniques ni l'examen médical ; l'ECG s'interprète toujours conjointement avec la clinique.