Critérios eletrocardiográficos
- Medir o QT desde o início do QRS até o final da onda T (retorno à linha de base); avaliar várias derivações e escolher a mais confiável para a medição, frequentemente o QT mais longo, evitando derivações com onda U proeminente ou fusão T–U
- Medir o RR no mesmo ciclo (em caso de arritmia sinusal, fazer a média de vários ciclos)
- Calcular o QTc pela fórmula de Bazett: QTc = QT / √RR (RR em segundos); em taquicardia ou bradicardia, as fórmulas de Fridericia ou Framingham são preferíveis, mas também possuem limitações
- QTc ≥480 ms em ECGs repetidos ou escore diagnóstico de Schwartz ≥3,5 — diagnóstico de LQTS altamente provável na ausência de causas secundárias
- QTc de 460–479 ms em ECGs repetidos atribui 2 pontos no escore de Schwartz; a pontuação final é somada considerando as circunstâncias da síncope (inexplicada — 1 ponto, durante esforço/estresse — 2 pontos) e outros achados (morfologia da T, histórico familiar, bradicardia) — apenas a soma dos pontos determina a probabilidade do diagnóstico
- QTc >450 ms em homens e >460 ms (segundo algumas diretrizes, até 470 ms) em mulheres — limite superior da normalidade/valor limítrofe, não constitui critério diagnóstico; requer nova medição e exclusão de causas adquiridas
- Avaliar a morfologia da onda T: T larga, bífida, entalhada em V2–V4 (típica de LQT2), início tardio da T (LQT3)
- Excluir causas secundárias: eletrólitos, medicamentos, bradicardia, hipotermia — antes de estabelecer o diagnóstico de LQTS congênita; considerar que, na bradicardia, o QTc pode estar falsamente baixo
Como aparece no ECG
O principal sinal é o prolongamento do intervalo QT em relação à frequência cardíaca, ou seja, o prolongamento do QTc. O valor absoluto do QT não deve ser medido isoladamente do RR: na taquicardia, o QT é fisiologicamente mais curto; na bradicardia, mais longo.
Mede-se o QT desde o início da onda Q (ou R, se Q estiver ausente) até o final da onda T — o ponto onde a curva T retorna à linha de base. O QT é avaliado em várias derivações: geralmente orienta-se por II ou V5–V6, mas para o cálculo escolhe-se a derivação com o QT mais nítido e, via de regra, o mais longo mensurável, evitando derivações com onda U proeminente ou fusão T–U — as diferenças entre as derivações podem ocultar o prolongamento máximo. Se houver onda U proeminente fundida à T, o fim da T é determinado pela tangente à inclinação máxima da última parte da T até a interseção com a linha de base.
A morfologia da onda T frequentemente indica o tipo genético:
| Tipo de LQTS | Morfologia típica da T | Gatilho do evento |
|---|---|---|
| LQT1 | onda T larga e plana | exercício físico, natação |
| LQT2 | onda T de baixa amplitude, bífida, entalhada (especialmente V2–V4) | som agudo, emoções, período pós-parto |
| LQT3 | início tardio da T após segmento ST isoelétrico longo | sono, repouso, bradicardia |
Pode haver onda U de amplitude acentuada, alternância da onda T (electrical T-wave alternans) sob alto risco de arritmia, e bradicardia sinusal relativa para a idade. O QRS geralmente não é alterado. Durante a crise, observa-se TV polimórfica do tipo torsades de pointes, com a característica "torsão" do eixo dos complexos em torno da linha de base. O início dependente de pausa (início após uma pausa, por exemplo, após uma extrassístole) é típico do prolongamento adquirido do QT, mas também ocorre no LQTS congênito, especialmente em LQT2 e LQT3, portanto, por si só, não permite diferenciar com segurança entre as formas adquirida e congênita.
ECGs reais: 8 exemplos
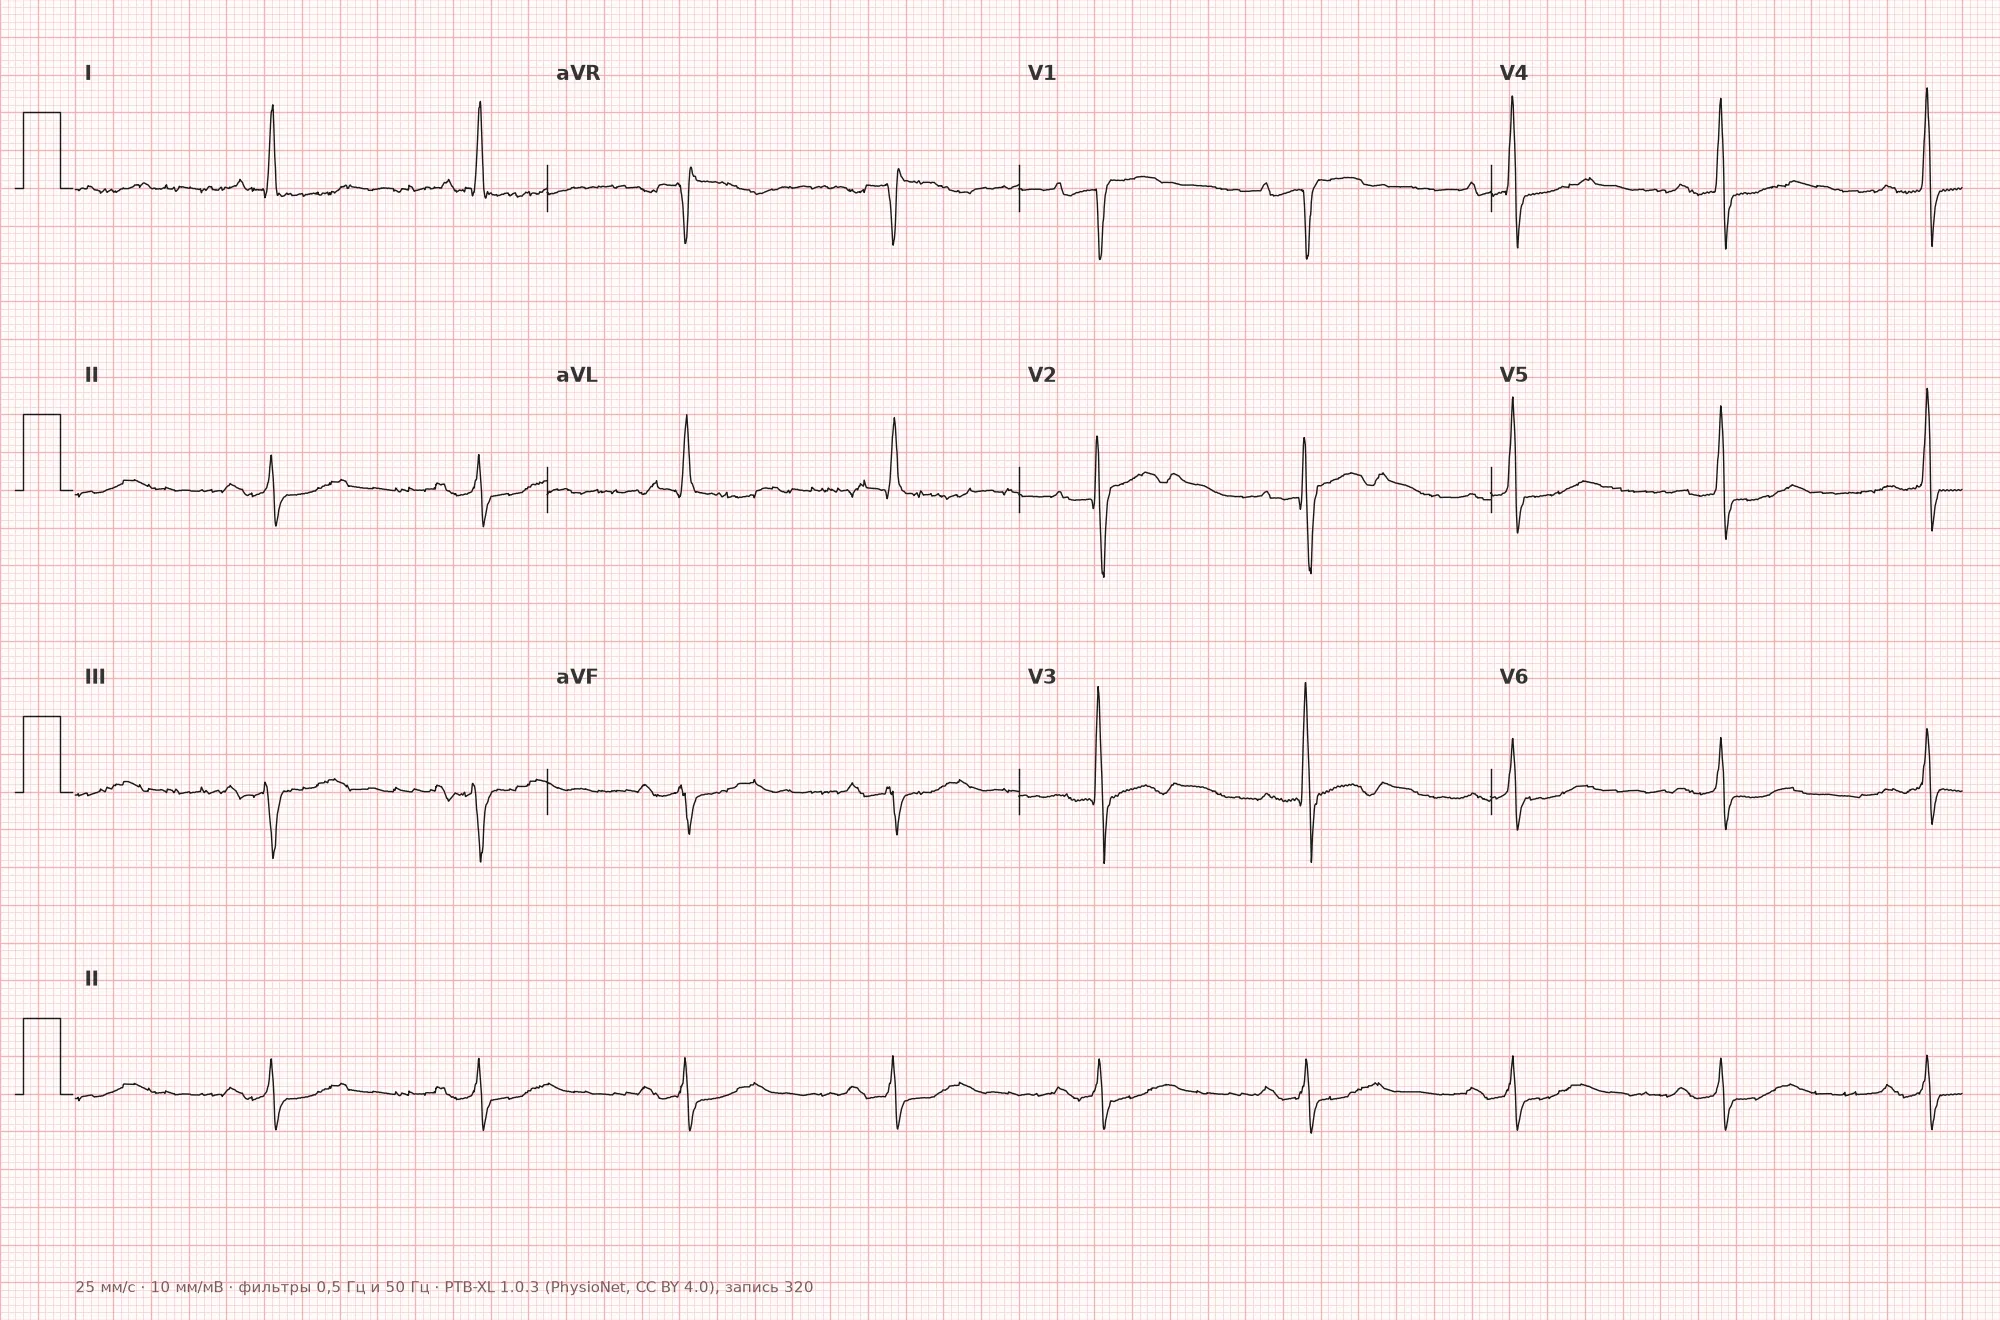
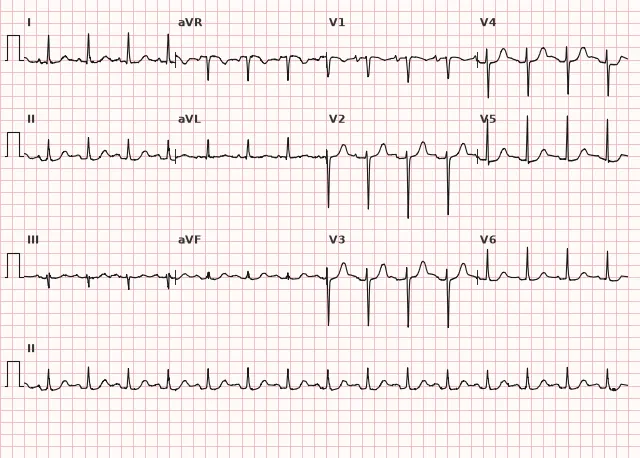
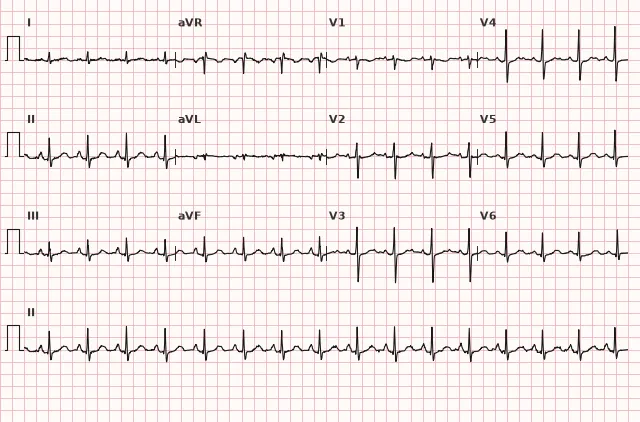
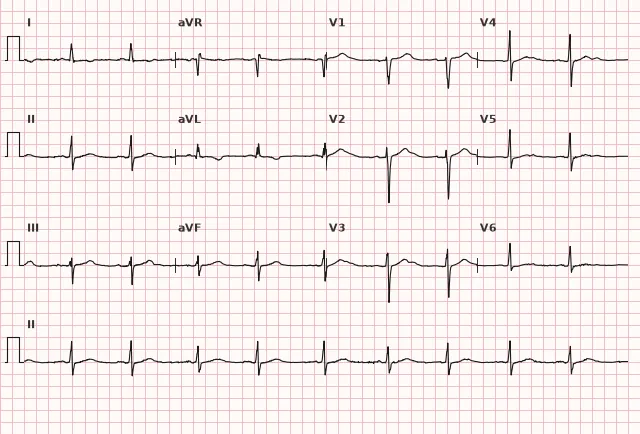
ECG obtido do conjunto de dados público PTB-XL (Wagner P. et al., Scientific Data, 2020; PhysioNet), sob licença CC BY 4.0. Traçado por WhiteCoat Pro.
Mecanismo
A base do LQTS congênito são mutações nos genes dos canais iônicos dos cardiomiócitos, que perturbam o equilíbrio das correntes de entrada e saída durante as fases 2–3 do potencial de ação. Em LQT1 e LQT2, a função dos canais de potássio (IKs e IKr, respectivamente) está reduzida, e a repolarização é retardada. Em LQT3, a mutação no gene SCN5A resulta em uma corrente de sódio tardia de entrada excessiva, prolongando a fase de platô.
O prolongamento do potencial de ação favorece o desenvolvimento de pós-despolarizações precoces (early afterdepolarizations) e atividade ventricular deflagrada (trigger). A heterogeneidade espacial (dispersão) da repolarização entre as camadas do miocárdio e células adjacentes aumenta a vulnerabilidade elétrica dos ventrículos e pode sustentar a TV polimórfica do tipo torsades de pointes, que pode cessar espontaneamente ou evoluir para fibrilação ventricular.
Causas
- Congênitas (canalopatias): síndrome de Romano–Ward (autossômica dominante, isolada); síndrome de Jervell e Lange-Nielsen (autossômica recessiva, com surdez congênita); genes LQT1–LQT3 conhecidos e formas mais raras
- Adquiridas: certos medicamentos que prolongam o QT (antiarrítmicos de classe IA e III, certos antipsicóticos, macrolídeos, certos antidepressivos e outros agentes — o risco depende do medicamento específico, da dose e das interações, sendo aconselhável consultar a lista atualizada de fármacos com risco de QT)
- Distúrbios eletrolíticos: hipocalemia, hipomagnesemia, hipocalcemia
- Bradicardia acentuada, bloqueio AV de alto grau
- Hipotireoidismo
- Isquemia aguda e infarto do miocárdio, miocardite
- Patologia intracraniana (hemorragia subaracnoidea)
- Emaciação, anorexia, deficiência eletrolítica decorrente de dietas e abuso de álcool
Fatores adquiridos (medicamentos, distúrbios eletrolíticos, bradicardia) podem não apenas causar o prolongamento isolado do QT, mas também desmascarar uma canalopatia congênita oculta; portanto, a presença desses fatores não exclui a predisposição genética.
O que não confundir
- Síndrome do QT curto — desvio oposto; QTc ≤330 ms é diagnosticamente convincente, 331–360 ms é suspeito ou apoia o diagnóstico apenas na presença de achados adicionais (sintomas, histórico familiar, genética)
- Onda U normal sem prolongamento da T — incluir a U na medição do QT prolonga erroneamente o intervalo
- Bradicardia e correção do QT — o QT absoluto na bradicardia é fisiologicamente longo, mas a fórmula de Bazett subestima habitualmente o QTc em frequências cardíacas baixas, de modo que um QTc formalmente "normal" não exclui LQTS congênito; é necessário avaliar vários ciclos consecutivos, aplicar as fórmulas de Fridericia ou Framingham com cautela e considerar o quadro clínico, a morfologia da T e o histórico familiar
- Prolongamento adquirido do QT (medicamentos, eletrólitos, bradicardia) — diferencia-se pela anamnese e reversibilidade após a remoção da causa, mas a ausência de histórico familiar não exclui a forma congênita, e um gatilho adquirido pode apenas revelar uma predisposição genética oculta
- Síndrome de Brugada — mecanismo e morfologia do ST em V1–V3 diferentes, não diretamente relacionados à duração do QT, mas ambos pertencem às canalopatias e podem coexistir
Significado clínico e conduta
O LQTS é perigoso devido ao risco de torsades de pointes com progressão para fibrilação ventricular, manifestando-se por síncope, convulsões (frequentemente interpretadas erroneamente como epilepsia) ou morte súbita cardíaca, muitas vezes durante esforço físico ou emocional (LQT1, LQT2) ou durante o sono (LQT3).
Conduta médica na fase de ECG: confirmar o prolongamento do QTc em traçados repetidos, avaliar a morfologia da T, calcular o escore de risco de Schwartz considerando o histórico (síncope, histórico familiar de morte súbita, surdez), coletar a história medicamentosa e verificar os eletrólitos. Em caso de suspeita de forma congênita, encaminhar para teste genético e consulta com arritmologista, além de avaliar parentes de primeiro grau; um resultado genético negativo não exclui o diagnóstico clínico.
Em caso de torsades de pointes instalada: suspender imediatamente os medicamentos que prolongam o QT, administrar magnésio intravenoso independentemente do nível sérico basal, elevar ativamente o potássio para o limite superior da normalidade (geralmente em torno de 4,5–5,0 mmol/L), em vez de apenas corrigir a hipocalemia grave. Na TV polimórcia sustentada persistente, quando a sincronização for impossível, realizar terapia elétrica não sincronizada imediata, sem aguardar instabilidade hemodinâmica evidente; em caso de transição para fibrilação ventricular, realizar desfibrilação. Na forma recorrente, predominantemente adquirida, considerar o aumento da frequência cardíaca (estimulação cardíaca temporária ou infusão de isoproterenol para elevar a FC) para encurtar o QT, além da administração de magnésio e suspensão dos fármacos causadores. O manejo de risco a longo prazo na forma congênita (betabloqueadores, implante de cardiodesfibrrilhador, em casos selecionados denervação simpática esquerda) é objeto de diretrizes especializadas em arritmias ventriculares e prevenção de morte súbita.
Erros frequentes na interpretação
- Medição do QT absoluto sem correção para a FC — leva ao subdiagnóstico ou superdiagnóstico
- Inclusão da onda U na medição do QT, especialmente na bradicardia
- Uso da fórmula de Bazett em taquicardia ou bradicardia acentuada sem considerar suas limitações conhecidas (superestimação na taquicardia, subestimação na bradicardia)
- Diagnóstico da Síndrome do QT Longo (SQTL) com base em um único traçado, sem medições repetidas e sem considerar causas reversíveis
- Ignorar a morfologia da onda T, que ajuda a suspeitar do tipo genético e do gatilho desencadeante
1. Qual derivação é preferível para a medição do intervalo QT?
O QT é avaliado em várias derivações e escolhe-se aquela em que a onda T é visível com clareza e a medição é confiável (frequentemente II ou V5–V6), evitando a fusão com a onda U.
2. Qual mecanismo está na base da LQT3?
Na LQT3, a mutação no SCN5A leva a uma corrente de sódio tardia de entrada excessiva, o que prolonga a fase de platô do potencial de ação.
3. Qual arritmia é mais característica da síndrome do QT longo?
O prolongamento da repolarização e os pós-potenciais precoces criam o substrato justamente para a taquicardia ventricular polimórfica do tipo torsades de pointes.
Perguntas frequentes
Qual QTc é considerado estritamente patológico?
QTc ≥480 ms em traçados repetidos ou escore diagnóstico de Schwartz ≥3,5 apoiam o diagnóstico de SQTL na ausência de causas secundárias. Valores de 460–479 ms por si só fornecem apenas parte dos pontos do escore — o diagnóstico depende da soma com outros sinais (circunstâncias da síncope, morfologia da onda T, história clínica). Valores de 450–459 ms em homens e 450–469 ms em mulheres são limítrofes e exigem a exclusão de causas adquiridas, não sendo um critério diagnóstico isolado.
Quais são as diferenças entre os limiares de QTc para homens e mulheres?
Na maioria das diretrizes, o limite superior da normalidade do QTc em homens é de 450 ms, e em mulheres, 460 ms; em algumas fontes, para mulheres, indica-se até 470 ms. Estes são valores de referência e não diagnósticos: superá-los é motivo para uma nova medição e investigação da causa, e não o diagnóstico de SQTL em si.
O QT longo é perigoso se não houver sintomas?
Sim, o risco de torsades de pointes e morte súbita existe mesmo na ausência de sintomas, especialmente com o prolongamento acentuado do QTc e história familiar positiva. O estado de portador assintomático de mutação não exclui eventos futuros, portanto, esses pacientes devem ser acompanhados por um arritmologista.
Como diferenciar a SQTL congênita do prolongamento adquirido do QT?
O prolongamento adquirido geralmente está relacionado a um medicamento específico, distúrbio eletrolítico ou bradicardia, sendo reversível após a correção da causa. A forma congênita manifesta-se mais frequentemente com prolongamento persistente do QTc, história familiar de síncope ou morte súbita e gatilhos específicos (esforço, som, sono), mas a ausência de história familiar não a exclui. O teste genético pode confirmar a etiologia e permite o rastreamento em cascata de parentes, mas um resultado negativo não descarta o diagnóstico clínico de SQTL.
Qual fórmula de correção do QT é mais precisa: Bazett ou Fridericia?
A fórmula de Bazett (QT/√RR) é a mais difundida, mas superestima o QTc na taquicardia e o subestima na bradicardia, especialmente quando acentuada. As fórmulas de Fridericia (raiz cúbica de RR) e Framingham são consideradas mais precisas nessas faixas de frequência cardíaca, mas também têm limitações; portanto, na bradicardia, um QTc normal não exclui SQTL congênita e requer a avaliação de vários complexos e dados clínicos.
Curso de ECG
Interpretação do básico ao infarto — para ler qualquer traçado seguindo um algoritmo.
- Videoaulas e teoria sobre cada tema
- Casos clínicos do simulador após cada aula
- Simulador de ECG sem limite diário
- Guia prático «Todo o ECG em 25 minutos»
Simulador de traçados
ECG, radiologia, histologia, anatomia patológica, farmacologia — milhares de flashcards com explicações.
- Traçados reais, e não desenhos de livro didático
- Resposta e explicação imediatas
- Sequências e acompanhamento de progresso no perfil
Termos relacionados
Mais na seção «Canalopatias e cardiomiopatias»
Fontes
- Surawicz B., Knilans T. Chou's Electrocardiography in Clinical Practice
- Goldberger A. Clinical Electrocardiography: A Simplified Approach
- Orlov V. N. Manual de Eletrocardiografia
- Diretrizes AHA/ACCF/HRS para padronização do ECG, 2009
Material didático para estudantes de medicina e médicos. Não substitui as diretrizes clínicas nem o exame médico; o ECG deve ser sempre interpretado em conjunto com a clínica.