EKG-Kriterien
- QT vom Beginn des QRS-Komplexes bis zum Ende der T-Welle (Rückkehr zur Isolinie) messen; mehrere Ableitungen auswerten und die am zuverlässigsten messbare, oft die längste QT-Strecke wählen, dabei Ableitungen mit ausgeprägter U-Welle oder T-U-Verschmelzung meiden.
- RR im selben Zyklus messen (bei Sinusarrhythmie über mehrere Zyklen mitteln).
- QTc nach der Bazett-Formel berechnen: QTc = QT / √RR (RR in Sekunden); bei Tachykardie oder Bradykardie sind die Fridericia- oder Framingham-Formel zu bevorzugen, diese haben jedoch ebenfalls Einschränkungen.
- QTc ≥480 ms in wiederholten EKGs oder ein diagnostischer Score nach Schwartz ≥3,5 — die Diagnose eines LQTS ist bei Ausschluss sekundärer Ursachen hochwahrscheinlich.
- Ein QTc von 460–479 ms in wiederholten EKGs ergibt 2 Punkte im Schwartz-Score; der Gesamtscore wird unter Berücksichtigung der Umstände von Synkopen (unklar — 1 Punkt, unter Belastung/Stress — 2 Punkte) und weiterer Merkmale (T-Morphologie, Familienanamnese, Bradykardie) ermittelt — erst die Summe der Punkte bestimmt die Wahrscheinlichkeit der Diagnose.
- QTc >450 ms bei Männern und >460 ms (laut manchen Leitlinien bis 470 ms) bei Frauen — obere Normgrenze / Grenzwert, kein Diagnosekriterium; erfordert eine erneute Messung und den Ausschluss erworbener Ursachen.
- T-Wellen-Morphologie beurteilen: breite, bifasische, eingekerbte T-Welle in V2–V4 (typisch für LQT2), verspäteter Beginn der T-Welle (LQT3).
- Sekundäre Ursachen ausschließen: Elektrolyte, Medikamente, Bradykardie, Hypothermie — vor der Diagnosestellung eines angeborenen LQTS; beachten, dass QTc bei Bradykardie falsch niedrig sein kann.
Wie es im EKG aussieht
Das Hauptmerkmal ist die Verlängerung des QT-Intervalls relativ zur Herzfrequenz, d. h. eine Verlängerung des QTc. Der absolute QT-Wert darf nicht losgelöst von RR gemessen werden: Bei Tachykardie ist QT physiologisch kürzer, bei Bradykardie länger.
QT wird vom Beginn der Q-Welle (oder R-Welle, falls Q fehlt) bis zum Ende der T-Welle gemessen — dem Punkt, an dem die T-Kurve zur Isolinie zurückkehrt. QT wird in mehreren Ableitungen beurteilt: Meist orientiert man sich an II oder V5–V6, für die Berechnung wählt man jedoch die Ableitung mit der deutlichsten und in der Regel längsten messbaren QT-Strecke, wobei Ableitungen mit ausgeprägter U-Welle oder T-U-Verschmelzung vermieden werden — Unterschiede zwischen den Ableitungen können die maximale Verlängerung verdecken. Ist eine ausgeprägte, mit T verschmelzende U-Welle vorhanden, wird das Ende von T über die Tangente an die größte Steigung des letzten Teils von T bis zum Schnittpunkt mit der Isolinie bestimmt.
Die T-Wellen-Morphologie weist oft auf den genetischen Typ hin:
| LQTS-Typ | Typische T-Morphologie | Auslöser (Trigger) |
|---|---|---|
| LQT1 | breite, flache T-Welle | körperliche Anstrengung, Schwimmen |
| LQT2 | niederamplitudige, bifasische, eingekerbte T-Welle (besonders V2–V4) | schreckhafte Geräusche, Emotionen, Postpartalperiode |
| LQT3 | verspäteter Beginn von T nach langer isoelektrischer ST-Strecke | Schlaf, Ruhe, Bradykardie |
Es können U-Wellen mit ausgeprägter Amplitude, T-Wellen-Alternanz (electrical T-wave alternans) bei hohem Arrhythmierisiko und eine altersbezogene Sinusbradykardie auftreten. QRS ist normalerweise unauffällig. Beim Anfall tritt eine polymorphe Ventrikeltachykardie vom Typ Torsades de pointes mit charakteristischer „Drehung“ der Komplexachse um die Isolinie auf. Ein pausenabhängiger Start (Beginn nach einer Pause, z. B. nach einer Extrasystole) ist typisch für die erworbene QT-Verlängerung, kommt jedoch auch beim angeborenen LQTS vor, insbesondere bei LQT2 und LQT3, und erlaubt daher allein keine verlässliche Unterscheidung zwischen erworbener und angeborener Form.
Echte EKGs: 8 Beispiele
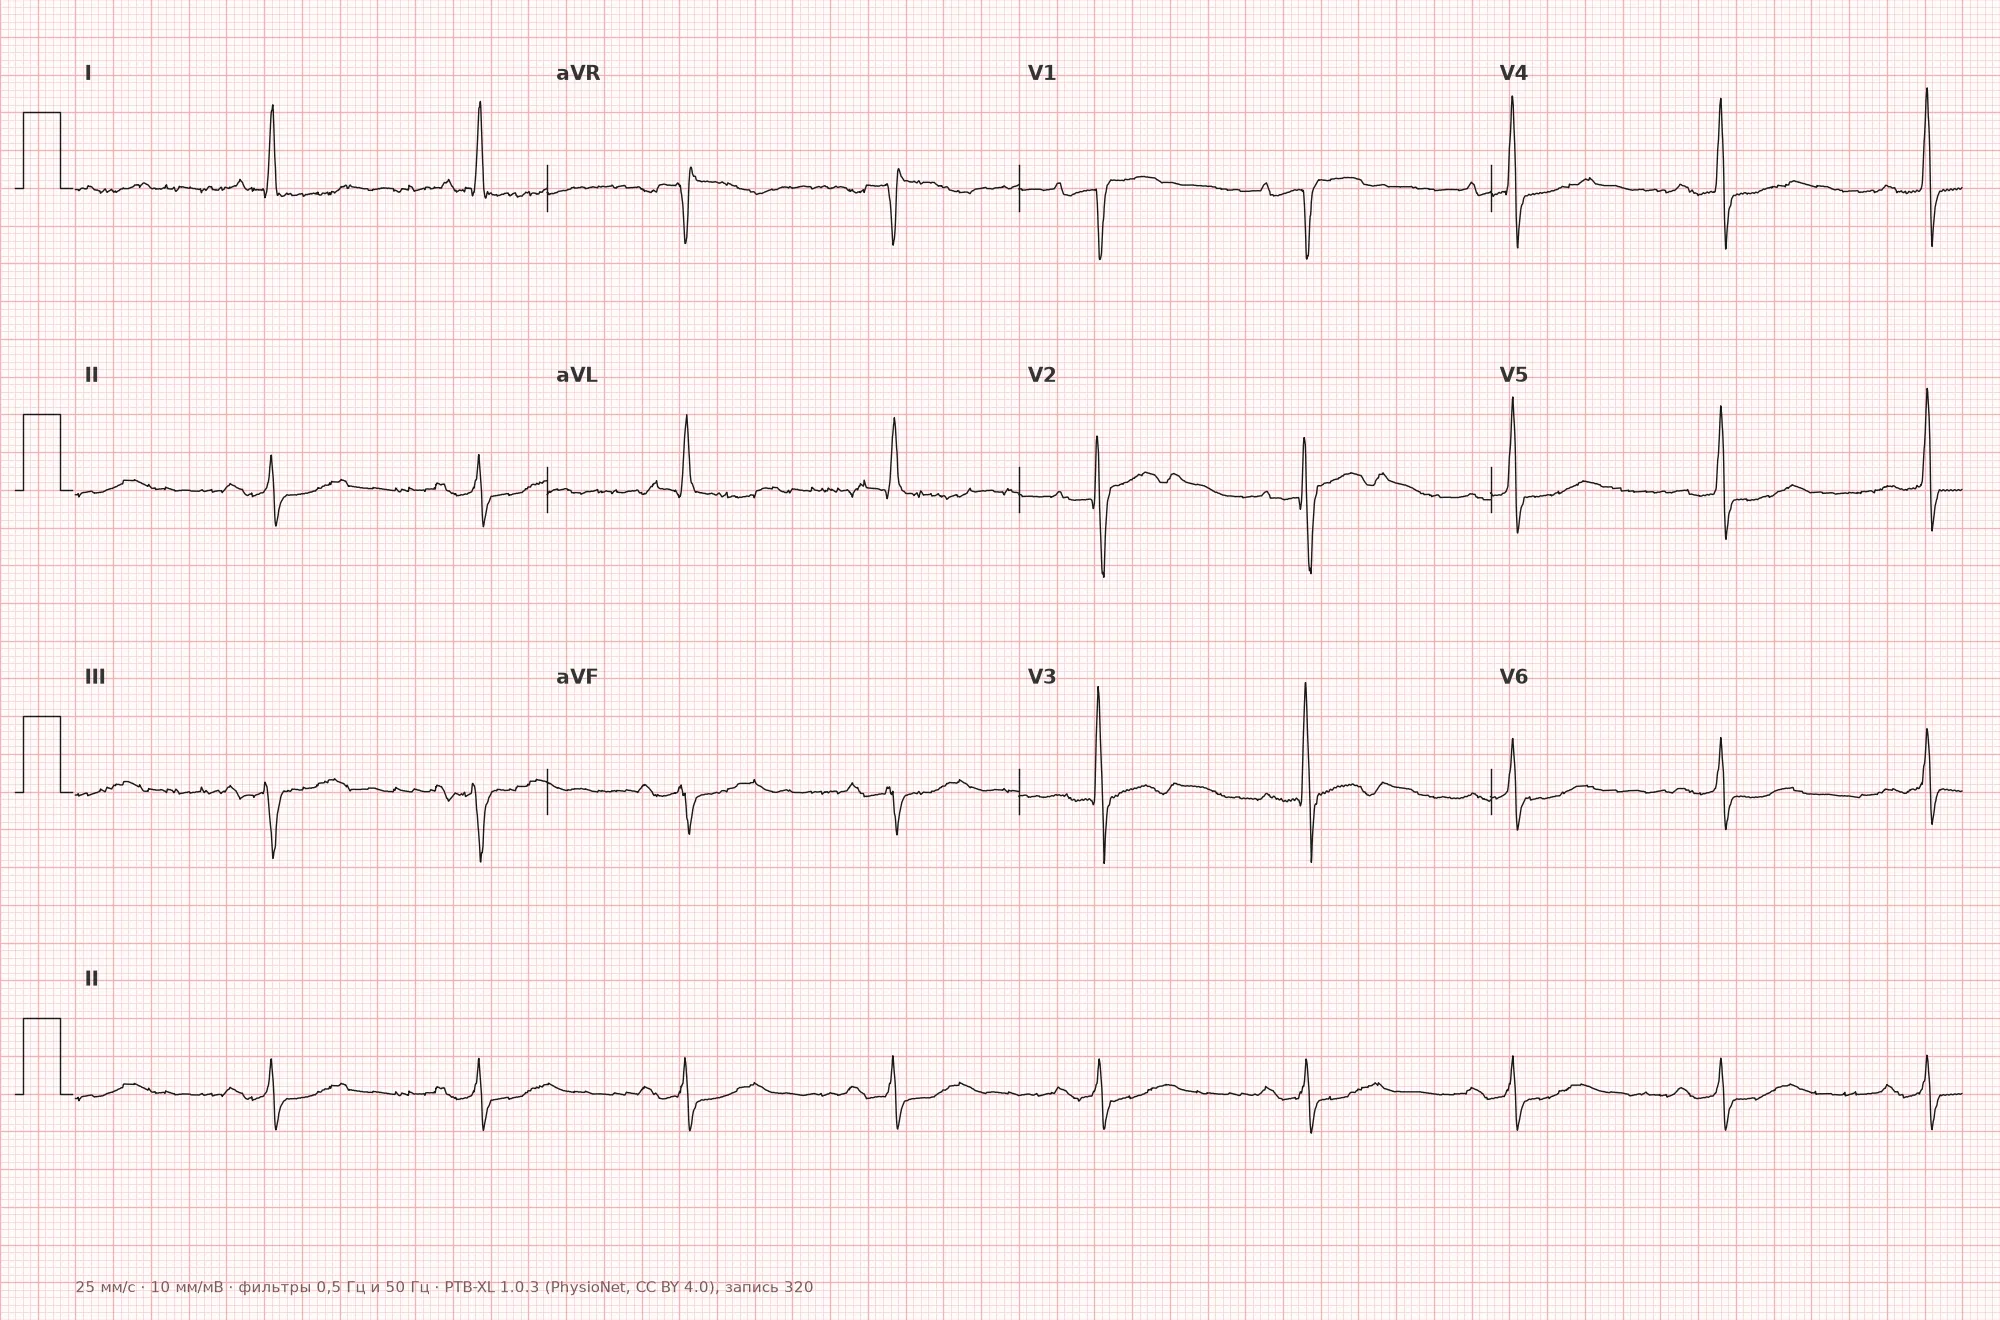
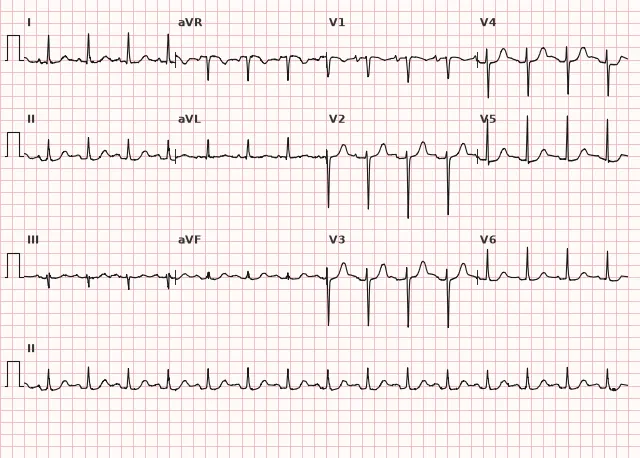
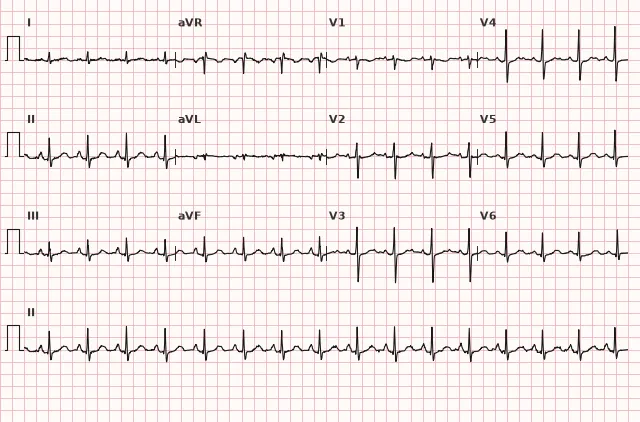
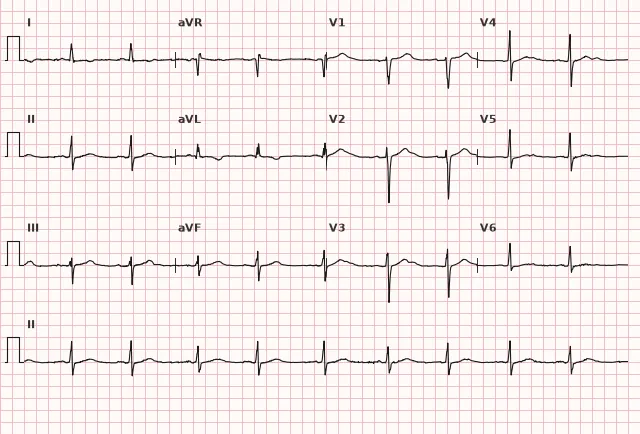
EKG aus dem öffentlich zugänglichen PTB-XL-Datensatz (Wagner P. et al., Scientific Data, 2020; PhysioNet), Lizenz CC BY 4.0. Visualisierung durch WhiteCoat Pro.
Mechanismus
Die Grundlage des angeborenen LQTS sind Mutationen von Ionenkanalgenen der Kardiomyozyten, die das Gleichgewicht ein- und auswärtiger Ströme während der Phase 2–3 des Aktionspotenzials stören. Bei LQT1 und LQT2 ist die Funktion der Kaliumkanäle (IKs bzw. IKr) vermindert, die Repolarisation ist verlangsamt. Bei LQT3 führt eine Mutation des SCN5A-Gens zu einem übermäßigen späten einwärtigen Natriumstrom, der die Plateauphase verlängert.
Die Verlängerung des Aktionspotenzials begünstigt die Entstehung früher Nachdepolarisationen (early afterdepolarizations) und getriggerter Ventrikelaktivität. Die räumliche Inhomogenität (Dispersion) der Repolarisation zwischen Myokardschichten und benachbarten Zellen erhöht die elektrische Vulnerabilität der Ventrikel und kann eine polymorphe VT vom Typ Torsades de pointes unterhalten, die spontan sistieren oder in Kammer fibrillation übergehen kann.
Ursachen
- Angeboren (Kanalopathien): Romano-Ward-Syndrom (autosomisch-dominant, isoliert); Jervell-Lange-Nielsen-Syndrom (autosomisch-rezessiv, mit angeborener Taubheit); LQT1–LQT3-Gene und seltenere Formen sind bekannt.
- Erworben: bestimmte QT-verlängernde Medikamente (Antiarrhythmika der Klasse IA und III, einzelne Antipsychotika, Makrolide, bestimmte Antidepressiva und andere Mittel — das Risiko hängt vom jeweiligen Medikament, der Dosis und Wechselwirkungen ab, es empfiehlt sich die Prüfung anhand aktueller Listen von QT-Risiko-Medikamenten).
- Elektrolytstörungen: Hypokaliämie, Hypomagnesiämie, Hypokalzämie
- Ausgeprägte Bradykardie, AV-Blockierung höheren Grades.
- Hypothyreose
- Akute Ischämie und Myokardinfarkt, Myokarditis.
- Intrakranielle Pathologie (Subarachnoidalblutung).
- Kachexie, Anorexie, Elektrolytdefizit bei Diäten und Alkoholmissbrauch.
Erworbene Faktoren (Medikamente, Elektrolytstörungen, Bradykardie) können nicht nur eine eigenständige QT-Verlängerung verursachen, sondern auch eine verborgene angeborene Kanalopathie demaskieren; ihr Vorliegen schließt daher eine genetische Prädisposition nicht aus.
Differenzialdiagnose
- Kurz-QT-Syndrom — entgegengesetzte Abweichung; QTc ≤330 ms ist diagnostisch überzeugend, 331–360 ms ist verdächtig oder stützt die Diagnose nur bei zusätzlichen Merkmalen (Symptome, Familienanamnese, Genetik).
- Normale U-Welle ohne QT-Verlängerung — U nicht in die QT-Messung einbeziehen, dies führt zu einer fälschlichen Verlängerung des Intervalls.
- Bradykardie und QT-Korrektur — das absolute QT ist bei Bradykardie physiologisch lang, jedoch unterschätzt die Bazett-Formel bei niedriger HF gewöhnlich das QTc, und ein formal „normales“ QTc schließt ein angeborenes LQTS nicht aus; es müssen mehrere aufeinanderfolgende Komplexe beurteilt, die Fridericia- oder Framingham-Formel mit Vorsicht angewendet und Klinik, T-Morphologie sowie Familienanamnese berücksichtigt werden.
- Erworbene QT-Verlängerung (Medikamente, Elektrolyte, Bradykardie) — unterscheidet sich durch Anamnese und Reversibilität nach Beseitigung der Ursache, jedoch schließt das Fehlen einer Familienanamnese die angeborene Form nicht aus, und ein erworbener Auslöser kann lediglich eine verborgene genetische Prädisposition aufdecken.
- Brugada-Syndrom — anderer Mechanismus und andere ST-Morphologie in V1–V3, nicht direkt mit der QT-Dauer zusammenhängend, aber beide gehören zu den Kanalopathien und können kombiniert auftreten.
Klinische Bedeutung und Taktik
Das LQTS ist gefährlich durch die Entwicklung von Torsades de pointes mit Übergang in Kammerflimmern, was sich in Synkopen, Krampfanfällen (oft fälschlicherweise als Epilepsie gedeutet) oder plötzlichem Herztod äußert, häufig bei körperlicher oder emotionaler Belastung (LQT1, LQT2) bzw. im Schlaf (LQT3).
Vorgehen für den Arzt in der EKG-Phase: QTc-Verlängerung in wiederholten Ableitungen bestätigen, T-Morphologie beurteilen, Schwartz-Risikoindex unter Berücksichtigung der Anamnese (Synkope, Familienanamnese bezüglich plötzlichen Todes, Taubheit) berechnen, Medikamentenanamnese erheben und Elektrolyte überprüfen. Bei Verdacht auf angeborene Form Überweisung zur genetischen Untersuchung und Arrhythmologie-Konsultation, Verwandte ersten Grades untersuchen; ein negatives genetisches Ergebnis schließt die klinische Diagnose nicht aus.
Bei aufgetretener Torsades de pointes: QT-verlängernde Medikamente sofort absetzen, Magnesium intravenös verabreichen unabhängig vom Ausgangswert, Kalium aktiv auf einen obere-Norm-Wert anheben (in der Regel ca. 4,5–5,0 mmol/l), statt nur eine ausgeprägte Hypokaliämie zu korrigieren. Bei anhaltender persistierender polymorpher VT, wenn eine Synchronisation nicht möglich ist, sofortige unsynchronisierte elektrische Therapie ohne Abwarten einer manifesteren hämodynamischen Instabilität; bei Übergang in Kammerflimmern Defibrillation. Bei rezidivierender, überwiegend erworbener Form Frequenzerhöhung erwägen (temporäre Schrittmacherstimulation oder Isoprenalin-Infusion zur Steigerung der HF) zur Verkürzung des QT zusätzlich zu Magnesium und Absetzen der ursächlichen Medikamente. Das weitere Risikomanagement der angeborenen Form (Betablocker, ICD-Implantation, in Einzelfällen linksseitige sympathische Denervierung) richtet sich nach den spezialisierten Leitlinien zu ventrikulären Arrhythmien und Prävention des plötzlichen Todes.
Häufige Fehler bei der Auswertung
- Messung des absoluten QT ohne Korrektur auf die HF — führt zu Unter- oder Überdiagnostik.
- Einbeziehung der U-Welle in die QT-Messung, insbesondere bei Bradykardie.
- Verwendung der Bazett-Formel bei ausgeprägter Tachykardie oder Bradykardie ohne Berücksichtigung ihrer bekannten Einschränkungen (Überbzw. Unterschätzung)
- Diagnose des LQTS anhand eines einzelnen EKG-Eintrags ohne Wiederholungsmessungen und ohne Berücksichtigung reversibler Ursachen
- Ignorieren der T-Wellen-Morphologie, die hilft, den genetischen Typ und den auslösenden Trigger zu vermuten
1. Welche Ableitung wird für die Messung des QT-Intervalls bevorzugt?
Das QT-Intervall wird in mehreren Ableitungen beurteilt und diejenige ausgewählt, bei der die T-Welle deutlich sichtbar und die Messung zuverlässig ist (häufig II oder V5–V6), wobei eine Verschmelzung mit der U-Welle zu vermeiden ist.
2. Welcher Mechanismus liegt LQT3 zugrunde?
Bei LQT3 führt die SCN5A-Mutation zu einem überschießenden späten Natriumeinstrom, der die Plateauphase des Aktionspotenzials verlängert.
3. Welche Arrhythmie ist für das Long-QT-Syndrom am typischsten?
Die Verlängerung der Repolarisation und frühe Nachdepolarisationen bilden das Substrat speziell für die polymorphe ventrikuläre Tachykardie vom Typ Torsades de pointes.
Häufig gestellte Fragen
Welches QTc gilt als eindeutig pathologisch?
Ein QTc ≥480 ms bei wiederholten EKG-Aufzeichnungen oder ein Schwartz-Score ≥3,5 stützen die Diagnose eines LQTS bei Ausschluss sekundärer Ursachen. Werte von 460–479 ms liefern isoliert betrachtet nur einen Teil der Punktzahl — die Diagnose hängt von der Summe weiterer Kriterien ab (Synkopenumstände, T-Wellen-Morphologie, Anamnese). Werte von 450–459 ms bei Männern und 450–469 ms bei Frauen sind grenzwertig und erfordern den Ausschluss erworbenannter Ursachen anstelle eines eigenständigen Diagnosekriteriums.
Worin unterscheiden sich die QTc-Grenzwerte von Männern und Frauen?
In den meisten Leitlinien liegt die obere Normgrenze des QTc bei Männern bei 450 ms und bei Frauen bei 460 ms, in einigen Quellen werden für Frauen bis zu 470 ms angegeben. Dies sind Referenz- und keine Diagnostikwerte: Ein Überschreiten dieser Werte ist ein Anlass zur erneuten Messung und Ursachensuche, nicht jedoch die LQTS-Diagnose an sich.
Ist ein verlängertes QT-Intervall bei Beschwerdefreiheit gefährlich?
Ja, das Risiko für Torsades de pointes und den plötzlichen Herztod besteht auch bei Beschwerdefreiheit, insbesondere bei ausgeprägter QTc-Verlängerung und belastender Familienanamnese. Ein asymptomatischer Mutationsträgerstatus schließt zukünftige Ereignisse nicht aus, weshalb diesen Patienten eine arrhythmologische Betreuung empfohlen wird.
Wie unterscheidet man das angeborene LQTS von einer erworbenen QT-Verlängerung?
Die erworbene QT-Verlängerung ist in der Regel medikamentös bedingt, durch Elektrolytstörungen oder Bradykardie verursacht und nach Beseitigung der Ursache reversibel. Die angeborene Form zeigt sich meist in einer persistierenden QTc-Verlängerung, familiärer Belastung bezüglich Synkopen oder plötzlichem Herztod sowie spezifischen Triggern (Belastung, Geräusche, Schlaf), wobei das Fehlen einer Familienanamnese sie nicht ausschließt. Eine genetische Untersuchung kann die Ätiologie bestätigen und ermöglicht ein Kaskadenscreening von Angehörigen, wobei ein negatives Ergebnis die klinische Diagnose eines LQTS nicht ausschließt.
Welche Korrekturformel für das QT-Intervall ist genauer – Bazett oder Fridericia?
Die Bazett-Formel (QT/√RR) ist am weitesten verbreitet, überschätzt jedoch das QTc bei Tachykardie und unterschätzt es bei Bradykardie, insbesondere bei ausgeprägter. Die Fridericia-Formel (Kubikwurzel von RR) und die Framingham-Formel gelten in diesen Herzfrequenzbereichen als genauer, weisen jedoch ebenfalls Einschränkungen auf, sodass bei Bradykardie ein normaler QTc ein angeborenes LQTS nicht ausschließt und die Auswertung mehrerer Komplexe sowie klinischer Daten erfordert.
EKG-Kurs
Auswertung von den Grundlagen bis zum Infarkt — um jedes EKG systematisch zu beurteilen.
- Videolektionen und Theorie zu jedem Thema
- Trainingsfälle nach jeder Lektion
- EKG-Trainer ohne Tageslimit
- Leitfaden „Alle EKG-Befunde in 25 Minuten“
EKG-Trainer
EKG, Radiologie, Histologie, Pathologie, Pharmakologie — Tausende Lernkarten mit Erklärungen.
- Echte EKG-Streifen statt Lehrbuchgrafiken
- Sofortige Antwort und Auswertung
- Serien und Lernfortschritt im Profil
Verwandte Begriffe
Mehr im Bereich „Kanalopathien und Kardiomyopathien“
Quellen
- Surawicz B., Knilans T. Chou's Electrocardiography in Clinical Practice
- Goldberger A. Clinical Electrocardiography: A Simplified Approach
- Orlow W. N. Leitfaden der Elektrokardiographie
- AHA/ACCF/HRS-Empfehlungen zur EKG-Standardisierung, 2009
Lehrmaterial für Medizinstudierende und Ärzte. Ersetzt weder klinische Leitlinien noch die ärztliche Untersuchung; ein EKG wird stets im klinischen Kontext interpretiert.